¿Puede una sola secuenciación revelar más de una capa de información sobre un tumor?
Más allá de las mutaciones: una visión integral del genoma tumoral
La caracterización molecular del cáncer ha evolucionado desde el análisis de genes individuales hacia estrategias capaces de estudiar simultáneamente diferentes dimensiones del genoma tumoral.
Las mutaciones son solo una parte de esta historia.
Las alteraciones estructurales, fusiones, cambios en el número de copias, patrones de metilación y relaciones entre variantes dentro de un mismo haplotipo también pueden aportar información relevante para comprender la biología de un tumor.
En este contexto, la secuenciación long-read de Oxford Nanopore Technologies está siendo explorada como una herramienta para obtener una visión más amplia del genoma tumoral.
Un ejemplo es el trabajo de O’Neill y colaboradores, quienes analizaron 189 tumores de pacientes con cáncer avanzado mediante Oxford Nanopore PromethION. El estudio mostró que las lecturas largas pueden utilizarse para resolver variantes estructurales complejas, integraciones virales y DNA extracromosómico, además de caracterizar patrones de metilación y realizar phasing de variantes.
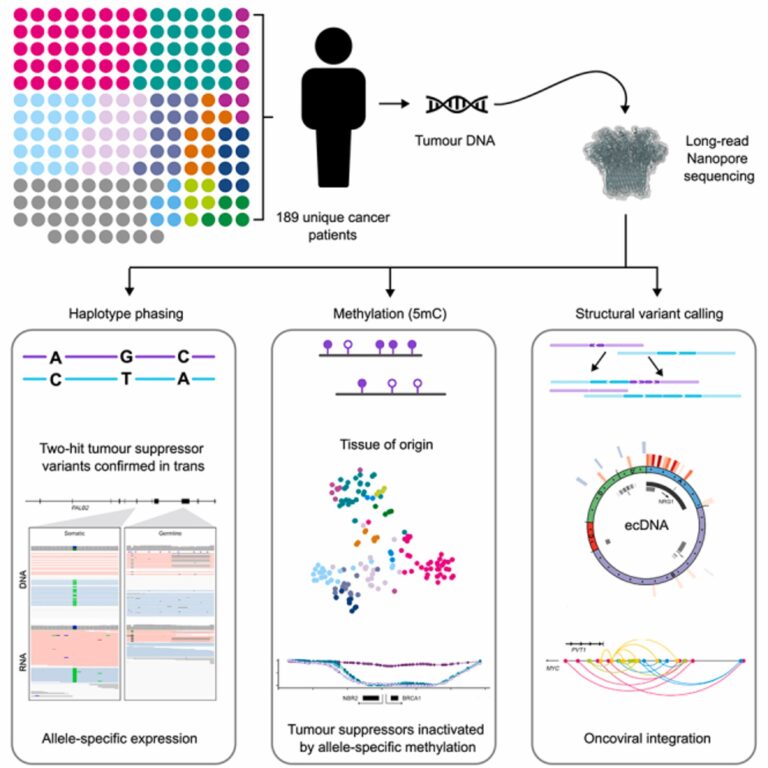
Metilación del ADN: una capa adicional de información
Una de las características más interesantes es que la
metilación puede analizarse directamente a partir del DNA nativo durante la
secuenciación, sin requerir una estrategia independiente de conversión de
bisulfito.
¿Y qué ocurre cuando la muestra es FFPE?
Esta pregunta es particularmente importante en oncología, donde gran parte del material disponible para investigación procede de tejidos fijados y embebidos en parafina.
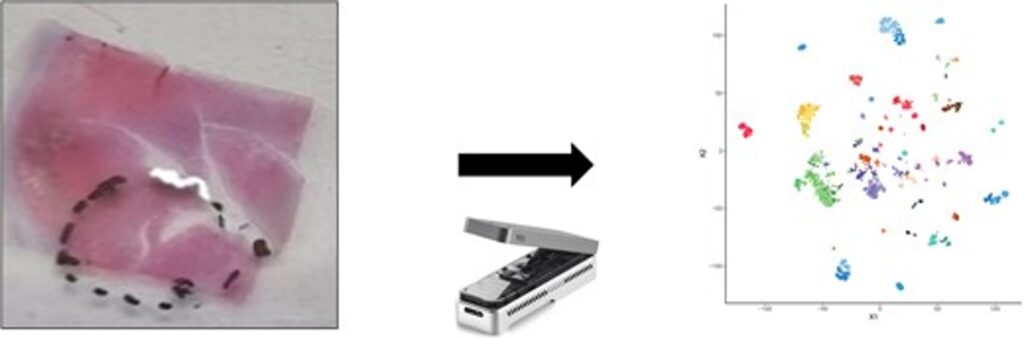
Un trabajo publicado en NAR Cancer en 2025 demostró la posibilidad de utilizar secuenciación de metilación mediante ONT para clasificar tumores cerebrales a partir de muestras FFPE. Los investigadores utilizaron regiones tumorales previamente identificadas mediante evaluación histopatológica y demostraron clasificación incluso con cantidades reducidas de DNA.
Esto abre una posibilidad interesante para integrar
información molecular y patológica en un mismo flujo de trabajo de
investigación.
La metilación también puede ayudar a clasificar leucemias
La epigenómica está adquiriendo especial relevancia en hematología.
En 2025, Steinicke y colaboradores desarrollaron MARLIN, un modelo de aprendizaje automático para clasificación de leucemias agudas basado en patrones de metilación del DNA. En muestras evaluadas mediante nanopore, las predicciones de alta confianza fueron concordantes con el diagnóstico convencional en 25 de 26 casos retrospectivos, y en cinco casos prospectivos se obtuvieron predicciones en tiempo real, típicamente dentro de aproximadamente dos horas desde la recepción de la muestra.
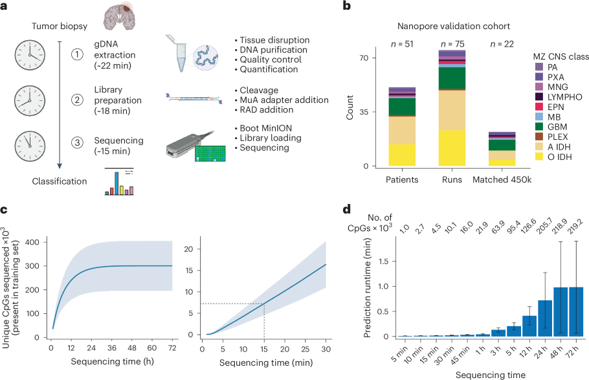
Estos resultados muestran cómo la combinación de secuenciación nanopore + metilación + análisis computacional puede abrir nuevas estrategias para estudiar la heterogeneidad molecular del cáncer.
De una lectura a múltiples capas de información
El valor de las tecnologías long-read en oncología no está únicamente en generar lecturas más largas. Está en la posibilidad de conectar información que puede quedar separada cuando se utilizan fragmentos cortos:
Genética + estructura + epigenética + haplotipo
Esta aproximación puede ser especialmente relevante para proyectos de investigación que buscan comprender la evolución tumoral, identificar biomarcadores, estudiar mecanismos de resistencia o desarrollar nuevas estrategias de clasificación molecular.
💙 En ISLA, acompañamos la implementación de estos flujos de trabajo integrando soluciones para preparación y control de calidad de muestras, reactivos de biología molecular y secuenciación Oxford Nanopore Technologies.
La combinación de soluciones de New England Biolabs, Eppendorf, USA Scientific y Oxford Nanopore Technologies permite construir flujos de trabajo adaptados a diferentes necesidades de investigación, desde la preparación de ácidos nucleicos hasta la generación y análisis de datos long-read.
La próxima generación de investigación oncológica no consiste solamente en encontrar una mutación. Consiste en entender el contexto molecular en el que esa mutación existe.
¿Estas desarrollando proyectos de genómica o investigación en caner?
Soluciones para la investigación genómica con ISLA
Estos avances científicos permiten visualizar un flujo de trabajo de investigación oncológica en el que diferentes tecnologías pueden integrarse desde la preparación de la muestra hasta la generación y análisis de los datos.
La calidad del DNA es un factor crítico para las aplicaciones de secuenciación long-read.
Para muestras de tejido o células en las que se requiera DNA de alto peso molecular, New England Biolabs cuenta con las soluciones Monarch para extracción de DNA genómico de alto peso molecular, diseñadas específicamente para aplicaciones de long-read sequencing y compatibles con flujos de trabajo de Oxford Nanopore.
En particular:
- Monarch HMW
DNA Extraction Kit for Tissue T3060 - Monarch HMW
DNA Extraction Kit for Cells & Blood T3050
La selección del método de extracción debe realizarse de acuerdo con el tipo de muestra, el objetivo experimental y los requisitos del protocolo.
El trabajo de O’Neill et al. es especialmente interesante para esta integración porque utilizó productos de New England Biolabs durante la preparación de las librerías para ONT.
Los autores utilizaron NEBNext Ultra II para reparación de extremos y A-tailing y NEBNext Quick Ligation para la ligación del adaptador de secuenciación.
Esto proporciona un ejemplo publicado de integración entre reactivos de NEB y un flujo de trabajo de secuenciación Oxford Nanopore.
· Ligation Sequencing Kit V14 SQK-LSK114
· NEBNext® Companion Module v2 for Oxford Nanopore Technologies® Ligation Sequencing (NEB, E7672S or E7672L)
· 1.5 ml Eppendorf DNA LoBind tubes
Dependiendo de la aplicación y escala del proyecto, la tecnología ONT permite trabajar con diferentes plataformas.
MinION puede ser especialmente atractivo para estudios exploratorios, desarrollo de métodos y aplicaciones donde se requiere flexibilidad.
PromethION está orientado a proyectos de mayor rendimiento y profundidad, como la caracterización de genomas tumorales completos o estudios con múltiples muestras.
En el estudio de O’Neill et al., los tumores fueron secuenciados utilizando PromethION y se obtuvo una mediana de aproximadamente 26× de cobertura para los genomas tumorales, con una mediana de N50 de 31,3 kb.
· PromethION 2 Integrated
El procesamiento de muestras oncológicas requiere un manejo cuidadoso de pequeños volúmenes, múltiples pasos de preparación y control de contaminación.
En este punto, soluciones de Eppendorf y USA Scientific pueden complementar el flujo de trabajo mediante tubos, placas, puntas y consumibles para manipulación de muestras y preparación molecular.
La elección específica de consumibles dependerá del protocolo y del formato de procesamiento utilizado por cada laboratorio.
Una de las principales fortalezas de Oxford Nanopore Technologies en investigación oncológica es que los datos pueden analizarse de manera progresiva durante la secuenciación.
Esto permite desarrollar estrategias orientadas a:
- Identificación de variantes.
- Detección de variantes estructurales.
- Análisis de fusiones.
- Phasing.
- Perfil de metilación.
- Clasificación molecular.
- Caracterización de tumores.
- Investigación de mecanismos de resistencia y evolución tumoral.
Bibliografía:
- O’Neill K, Pleasance E, Fan J, et al. Long-read sequencing of an advanced cancer cohort resolves rearrangements, unravels haplotypes, and reveals methylation landscapes. Cell Genomics. 2024;4(11):100674. DOI: 10.1016/j.xgen.2024.100674.
- Feinberg-Gorenshtein G, Grunwald A, Vermeulen C, et al. Brain tumor classification from FFPE samples using nanopore methylation sequencing. NAR Cancer. 2025;7(4). DOI: 10.1093/narcan/zcaf038.
- Steinicke TL, Benfatto S, Capilla-Guerra MR, et al. Rapid epigenomic classification of acute leukemia. Nature Genetics. 2025;57:2456–2467. DOI: 10.1038/s41588-025-02321-z.
Referencia complementaria
- Brändl B, Steiger M, Kubelt C, et al. Rapid brain tumor classification from sparse epigenomic data. Nature Medicine. 2025;31:840–848. DOI: 10.1038/s41591-024-03435-3.
Por Nicolle Rincón Asesora Científica | ISLA S.A.S.